16 Sep. Prozessvalidierung in der Medizintechnik
Was versteht man unter Prozessvalidierung nach der ISO 13485?
Die Anforderungen an die Prozessvalidierung sind in der ISO 13485 geregelt. Prozessvalidierung bezeichnet den dokumentierten Nachweis, dass ein Herstellungsprozess unter festgelegten Bedingungen reproduzierbar Produkte liefert, die die definierten Qualitäts-und Sicherheitsanforderungen erfüllen. Eine Prozessvalidierung ist insbesondere bei Prozessen erforderlich, deren Ergebnisse nicht vollständig durch eine nachträgliche Prüfung verifiziert werden können. Beispiele hierfür sind die Validierung von Sterilisations-, Schweiß-, oder Spritzgussprozesse.
Warum Prozessvalidierung wichtig ist
Der Weg eines Medizinproduktes ist ein komplexer Entwicklungs- und Herstellungsprozess, der den hohen regulatorischen Anforderungen entsprechen muss. Im Mittelpunkt stehen dabei zwei zentrale Ziele: Patientensicherheit und gleichbleibende Produktqualität.
Fehler in der Produktion können zu Qualitätsproblemen und Rückrufen führen und im schlimmsten Fall die Sicherheit von Patienten beeinträchtigen.
Auch die Risikomeldungen zu Medizinprodukten verdeutlichen die Bedeutung dieses Themas. Eine statistische Auswertung von 61.224 abschließend bewerteten BfArM-Risikomeldungen (Quelle) aus dem Zeitraum 2005 bis 2016 weist in 9.141 Fällen einen Produktionsfehler als Fehlerursache aus.
Die Prozessvalidierung trägt dazu bei, dass ein Herstellprozess konsistent und zuverlässig Produkte in geforderter Qualität liefert.
Von der Planung zum validierten Prozess
Eine Prozessvalidierung erfordert eine strukturierte und risikobasierte Planung. Der Validierungsmasterplan beschreibt die übergeordnete Strategie für die Planung und Durchführung der Validierungsaktivitäten. Dabei werden unter anderem Verantwortlichkeiten, Vorgehensweisen und erforderliche Ressourcen festgelegt.
Die Anforderungen an den Prozess und die eingesetzte Anlage werden im Lastenheft festgelegt. Im Pflichtenheft wird beschrieben, wie diese Anforderungen technisch umgesetzt werden. Im Rahmen der DQ (Designqualifizierung) erfolgt ein Abgleich der Anforderungen des Kunden mit den technischen Daten des Herstellers.
Begleitend werden Risiken systematisch betrachtet, um kritische Prozessparameter und Qualitätsmerkmale zu identifizieren. Die Ergebnisse der Risikobewertung fließen dabei in die Festlegung des Prüf-und Testumfangs ein.
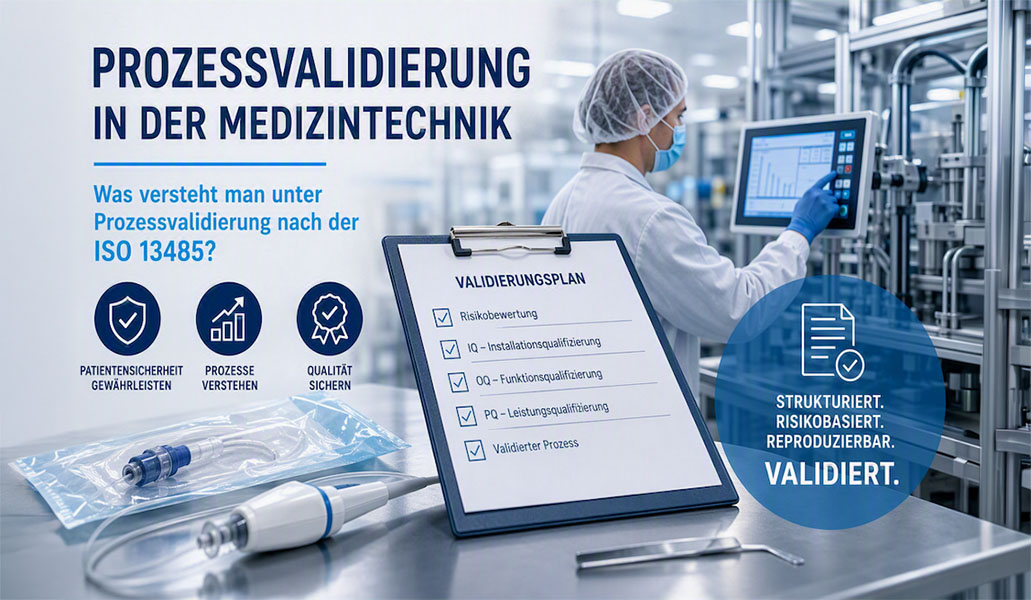
Anschließend wird der konkrete Validierungsplan erstellt. Dabei werden das Vorgehen, die Akzeptanzkriterien und die durchzuführenden Prüfungen festgelegt. Für die einzelnen Qualifizierungsphasen werden die spezifischen Pläne (IQ, OQ, PQ) erstellt und genehmigt.
Vor Beginn der Validierungsdurchführung, muss zudem sichergestellt werden, dass die eingesetzten Testmethoden validiert sind.
Im Fokus der Durchführung stehen die folgenden drei Phasen:
- IQ (Installationsqualifizierung): In der IQ wird geprüft, ob Geräte und Anlagen gemäß den Spezifikationen korrekt installiert und angeschlossen wurden und somit verfügbar sind.
- OQ (Funktionsqualifizierung): In der OQ wird geprüft, ob der Prozess innerhalb der festgelegten Prozessgrenzen zuverlässig funktioniert. Dazu werden unter anderem Produkte an den Grenzen des zulässigen Parameterbereichs hergestellt und geprüft – beispielsweise bei minimaler Prozesszeit, maximalem Druck oder maximaler Temperatur.
- PQ (Leistungsqualifizierung): In der PQ wird nachgewiesen, dass der Prozess unter Routinebedingungen reproduzierbar Produkte der geforderten Qualität liefert. Dafür wird der Prozess über mehrere Produktionsläufe betrachtet. Sowohl die Anzahl der Chargen als auch der erforderliche Stichprobenumfang werden vorab risikobasiert und statistisch begründet.
Die Ergebnisse werden abschließend bewertet und im Validierungsbericht dokumentiert. Treten dabei Abweichungen oder Fehler auf, werden diese bewertet und hinsichtlich ihrer Auswirkungen auf das Validierungsergebnis beurteilt. Gegebenenfalls werden geeignete Maßnahmen festgelegt, umgesetzt, nachverfolgt und abgeschlossen.
Sind die festgelegten Anforderungen erfüllt, kann der Prozess für den Routinebetrieb freigegeben werden.
Mit dem Abschluss der erfolgreichen Erst-Validierung endet der Validierungsprozess jedoch nicht.
Der validierte Zustand muss auch im Routinebetrieb aufrechterhalten werden. Hierzu gehören die kontinuierliche Überwachung des Prozesses, die Bewertung von Änderungen an Verfahren oder Anlagen sowie die Durchführung regelmäßiger Wartungen.
Habt ihr schon den Blogpost zur Prozessvalidierung in der Pharmaindustrie gelesen? Schaut gerne auch in unseren Blogbeitrag -> Prozessvalidierung in der Pharmaindustrie.
Autorin: Aylin Günes
Bild: Ki-generiert